Maladie de Charcot : symptômes et prise en charge
Symptômes, diagnostic et prise en charge de la maladie de Charcot. Informations fiables pour comprendre la SLA et soutenir les patients au quotidien.
Comprendre la maladie de Charcot : bien plus qu'un simple nom médical
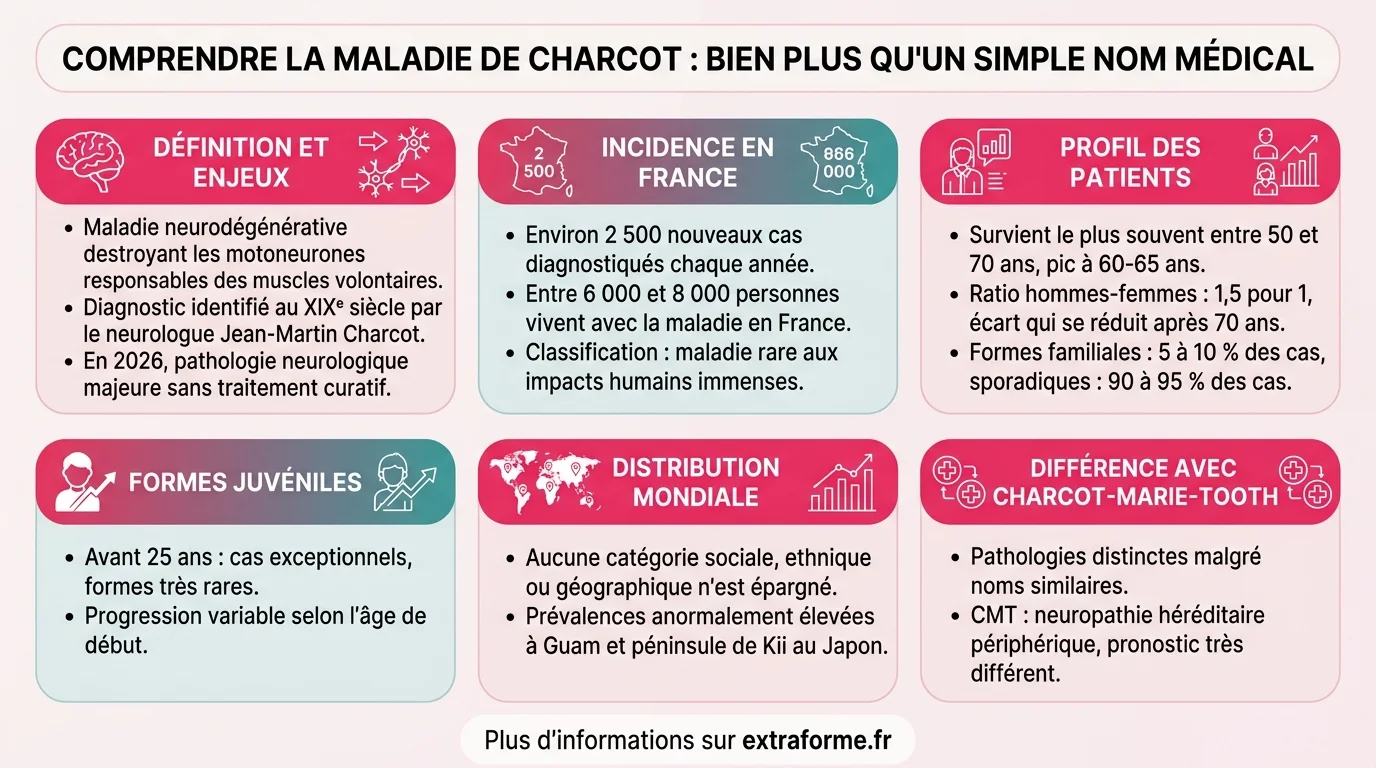
La maladie de Charcot, aussi appelée sclérose latérale amyotrophique (SLA), est une maladie neurodégénérative qui détruit progressivement les motoneurones, ces cellules nerveuses responsables de la commande des muscles volontaires. Identifiée pour la première fois par le neurologue français Jean-Martin Charcot au XIXe siècle, elle reste en 2026 l'une des pathologies neurologiques les plus redoutées, en grande partie parce qu'elle prive peu à peu la personne de sa capacité à bouger, parler, déglutir et, finalement, respirer.
Il est important de ne pas confondre la maladie de Charcot (SLA) avec la maladie de Charcot-Marie-Tooth, une neuropathie héréditaire qui touche les nerfs périphériques et qui a un pronostic très différent. Malgré la similarité des noms, ces deux affections n'ont rien en commun sur le plan mécanistique.
En France, environ 2 500 nouveaux cas de SLA sont diagnostiqués chaque année, et on estime qu'entre 6 000 et 8 000 personnes vivent avec cette maladie à un instant donné. Cela en fait une maladie dite « rare », mais son impact humain est immense.
Qui est touché ? Épidémiologie et profil des patients
La maladie de Charcot peut frapper à tout âge adulte, mais elle survient le plus souvent entre 50 et 70 ans, avec un pic autour de 60-65 ans. Les formes juvéniles (avant 25 ans) existent mais restent exceptionnelles. Les hommes sont légèrement plus touchés que les femmes, avec un ratio d'environ 1, 5 pour 1, bien que cet écart tende à se réduire après 70 ans.
Contrairement à certaines idées reçues, la SLA n'épargne aucune catégorie sociale, ethnique ou géographique. Certaines régions du monde présentent toutefois des prévalences anormalement élevées, notamment l'île de Guam et la péninsule de Kii au Japon, ce qui a orienté la recherche vers des facteurs environnementaux spécifiques.
| Caractéristique | Donnée |
|---|---|
| Âge moyen au diagnostic | 55-65 ans |
| Incidence annuelle (France) | ~2 500 nouveaux cas |
| Prévalence estimée (France) | 6 000 à 8 000 personnes |
| Ratio hommes/femmes | 1, 5 : 1 |
| Formes familiales | 5 à 10 % des cas |
| Formes sporadiques | 90 à 95 % des cas |
Premiers symptômes : reconnaître les signaux d'alerte précoces
Les premiers symptômes de la maladie de Charcot sont souvent insidieux et peuvent passer inaperçus pendant des semaines, voire des mois. C'est l'une des raisons pour lesquelles le délai moyen entre les premiers signes et le diagnostic oscille encore entre 9 et 14 mois en 2026.
Les manifestations initiales dépendent de la forme clinique :
- Forme spinale (environ 70 % des cas) : faiblesse musculaire d'un membre, souvent asymétrique. Difficulté à tenir un stylo, à tourner une clé, crampes inhabituelles dans les mains ou les pieds, fasciculations (petites contractions musculaires involontaires visibles sous la peau), fourmillements.
- Forme bulbaire (environ 25 % des cas) : troubles de l'élocution (dysarthrie), difficulté à avaler (dysphagie), voix nasonnée, sialorrhée (excès de salive).
- Forme respiratoire (rare, ~5 %) : essoufflement à l'effort puis au repos, sans cause cardiaque ou pulmonaire identifiable.
Le fourmillement est un symptôme fréquemment rapporté par les patients aux stades les plus précoces, bien qu'il ne soit pas toujours reconnu comme un signe de la SLA par les médecins, car il est commun à de nombreuses autres pathologies. Il traduit souvent l'hyperexcitabilité des motoneurones avant leur dégénérescence.
Ce quiz informatif ne remplace en aucun cas un avis médical. Il vise simplement à tester vos connaissances sur les premiers signes de la maladie de Charcot.
Douleur articulaire intense
Faiblesse musculaire asymétrique d'un membre
Fièvre récurrente
Les muscles des jambes
La parole et la déglutition
La vision
Des douleurs sourdes dans les os
De petites contractions musculaires involontaires
Des épisodes de vertiges
Les motoneurones
Les globules rouges
Les articulations
1 à 2 semaines
9 à 14 mois
Plus de 5 ans
Causes de la SLA : entre génétique, environnement et hypothèses psychologiques
La question « comment on attrape la maladie de Charcot ? » revient constamment. La réponse courte : on ne l'attrape pas. La SLA n'est ni infectieuse ni contagieuse. Ses causes restent partiellement élucidées, mais la recherche a identifié plusieurs facteurs.
Le facteur génétique
Entre 5 et 10 % des cas de SLA sont dits familiaux, c'est-à-dire qu'ils impliquent une mutation génétique identifiée transmise au sein d'une famille. Les gènes les plus fréquemment impliqués sont :
- C9ORF72 : la mutation la plus courante en Europe, responsable d'environ 40 % des formes familiales et de 5-7 % des formes sporadiques.
- SOD1 : le premier gène identifié dans la SLA (1993), impliqué dans le stress oxydatif cellulaire.
- TARDBP (TDP-43) et FUS : gènes liés au métabolisme de l'ARN.
La maladie de Charcot est-elle héréditaire ? Oui, dans ces 5 à 10 % de cas familiaux. Mais dans l'immense majorité des cas (formes sporadiques), aucune transmission familiale n'est retrouvée, et la maladie semble résulter d'une combinaison complexe de facteurs.
Les facteurs environnementaux suspectés
Plusieurs pistes environnementales sont à l'étude : exposition aux pesticides, aux métaux lourds (plomb, mercure), activité physique intense et prolongée (la surreprésentation chez les footballeurs professionnels reste un sujet de débat), tabagisme, et exposition à des cyanotoxines (BMAA).
La piste psychologique : mythe ou réalité ?
La recherche de causes psychologiques à la maladie de Charcot est une interrogation récurrente chez les patients et leurs proches. En l'état actuel des connaissances en 2026, aucune preuve scientifique solide n'établit qu'un traumatisme psychologique, un stress chronique ou un profil de personnalité puisse déclencher la SLA. Certaines études exploratoires ont évoqué un lien entre stress oxydatif lié au stress chronique et neurodégénérescence, mais ces données restent préliminaires et ne permettent pas de conclure à une causalité.
L'idée d'une cause psychologique peut être séduisante car elle offre une explication dans une maladie dont l'origine reste souvent inexpliquée. Mais en médecine fondée sur les preuves, ce lien n'est pas établi.
Le parcours diagnostique : un chemin souvent long et éprouvant
Le diagnostic de la SLA repose principalement sur un faisceau d'arguments cliniques et paracliniques, car il n'existe pas de test unique et définitif. Le neurologue procède par élimination :
- Examen clinique approfondi : recherche de signes d'atteinte du motoneurone supérieur (réflexes vifs, spasticité) et inférieur (amyotrophie, fasciculations).
- Électromyogramme (EMG) : examen clé qui détecte la dénervation active dans plusieurs territoires musculaires.
- IRM cérébrale et médullaire : pour exclure d'autres pathologies (compression médullaire, sclérose en plaques, etc.).
- Analyses sanguines et ponction lombaire : pour éliminer des causes infectieuses, inflammatoires ou métaboliques.
- Critères d'El Escorial révisés et d'Awaji : grilles diagnostiques internationales qui classifient le niveau de certitude du diagnostic.
Le délai diagnostique reste un problème majeur. Les patients consultent souvent d'abord pour une « banale » faiblesse de la main, une voix qui change ou des crampes nocturnes. Avant d'arriver chez le neurologue spécialisé, ils passent fréquemment par le médecin généraliste, le rhumatologue, l'ORL ou le kinésithérapeute.
Les trois formes cliniques : un tableau comparatif pour mieux comprendre
| Caractéristique | Forme spinale | Forme bulbaire | Forme respiratoire |
|---|---|---|---|
| Fréquence | ~70 % | ~25 % | ~5 % |
| Zone touchée en premier | Membres (mains, pieds) | Muscles de la bouche et de la gorge | Muscles respiratoires (diaphragme) |
| Premiers symptômes | Faiblesse, crampes, fasciculations, fourmillements | Dysarthrie, dysphagie, hypersalivation | Essoufflement, orthopnée |
| Âge moyen de survenue | 55-65 ans | 60-70 ans (plus fréquente chez les femmes) | Variable |
| Pronostic médian | 3 à 5 ans | 2 à 3 ans | Variable, souvent plus sévère |
Il faut souligner que ces formes ne sont pas étanches : une SLA débutant par les membres finit généralement par atteindre la sphère bulbaire, et inversement. La maladie se généralise avec le temps.
Espérance de vie et évolution : ce que disent vraiment les chiffres
L'espérance de vie avec la maladie de Charcot est l'une des questions les plus douloureuses. Les statistiques médianes indiquent une survie de 3 à 5 ans après l'apparition des premiers symptômes. Mais cette moyenne masque une réalité très hétérogène :
- Environ 10 % des patients vivent plus de 10 ans après le diagnostic.
- Le physicien Stephen Hawking a vécu plus de 50 ans avec une forme exceptionnellement lente de SLA.
- Les formes bulbaires ont généralement un pronostic plus sombre (survie médiane de 2-3 ans).
- L'âge au diagnostic, la vitesse de progression initiale et la fonction respiratoire au moment du diagnostic sont les principaux facteurs pronostiques.
L'évolution se fait par une perte progressive de la motricité volontaire. Les fonctions cognitives sont généralement préservées, ce qui rend la maladie particulièrement cruelle, le patient étant pleinement conscient de la dégradation de son corps. Toutefois, environ 15 % des patients développent une démence frontotemporale associée.
Comment meurt-on de la maladie de Charcot ?
C'est une question à laquelle peu de sources osent répondre clairement, pourtant les patients et leurs proches ont besoin de comprendre. La fin de vie dans la maladie de Charcot est dans la grande majorité des cas liée à une insuffisance respiratoire. Quand les muscles respiratoires, et notamment le diaphragme, ne peuvent plus assurer une ventilation suffisante, le taux de CO₂ dans le sang augmente progressivement (hypercapnie), entraînant une somnolence croissante puis un coma calme.
Les soins palliatifs jouent un rôle essentiel dans cette phase. La ventilation non invasive (VNI) peut prolonger la vie et améliorer le confort pendant des mois, voire des années. La question de la trachéotomie avec ventilation invasive se pose parfois : elle prolonge la survie mais soulève des enjeux éthiques et de qualité de vie considérables.
En France, la loi Claeys-Leonetti de 2016 autorise la sédation profonde et continue jusqu'au décès pour les patients dont le pronostic vital est engagé à court terme, un dispositif auquel de nombreux patients SLA ont recours dans le cadre d'un accompagnement de fin de vie digne et respectueux de leurs volontés.
Traitements disponibles en 2026 : entre médicaments et prise en charge globale
Il n'existe pas de traitement curatif de la SLA en 2026. Cependant, plusieurs options thérapeutiques permettent de ralentir la progression ou d'améliorer la qualité de vie :
Traitements médicamenteux
- Riluzole : seul médicament approuvé en France depuis 1996, il prolonge la survie de quelques mois (2-3 mois en médiane) en réduisant la neurotoxicité du glutamate.
- Édaravone (Radicava) : approuvé aux États-Unis et au Japon, ce piégeur de radicaux libres montre des bénéfices chez certains profils de patients. Son accès en Europe reste limité et se fait parfois par autorisation temporaire d'utilisation (ATU).
- Tofersen (Qalsody) : approuvé par la FDA en 2023 pour les patients porteurs de la mutation SOD1, c'est le premier traitement ciblant directement une cause génétique de la SLA. En 2026, son évaluation en Europe progresse.
Prise en charge pluridisciplinaire
La véritable clé de la qualité de vie réside dans une prise en charge coordonnée impliquant :
- Neurologue spécialisé SLA (centres de référence)
- Pneumologue (suivi respiratoire, mise en place de la VNI)
- Kinésithérapeute et ergothérapeute
- Orthophoniste (maintien de la communication, aide à la déglutition)
- Diététicien (prévention de la dénutrition, gastrostomie si nécessaire)
- Psychologue clinicien pour le patient et les aidants
- Assistante sociale (dossier MDPH, aides techniques, APA)
Célébrités touchées : quand la maladie de Charcot entre dans la lumière publique
La SLA est parfois appelée « maladie de Lou Gehrig » aux États-Unis, du nom du célèbre joueur de baseball diagnostiqué en 1939. Mais c'est surtout Stephen Hawking, le physicien théoricien britannique, qui a donné un visage mondial à cette maladie. Diagnostiqué à 21 ans, il a défié toutes les statistiques en vivant avec la SLA pendant 55 ans, jusqu'à son décès en 2018.
D'autres personnalités ont contribué à sensibiliser le public :
- Peter Frates et Pat Quinn, initiateurs du Ice Bucket Challenge en 2014, qui a levé plus de 200 millions de dollars pour la recherche.
- Jason Becker, guitariste virtuose, qui vit avec la SLA depuis 1989 et continue de composer grâce à un système de communication oculaire.
- Mao Zedong est parfois cité, mais son diagnostic réel fait débat parmi les historiens médicaux.
Ces parcours médiatisés ont un double effet : ils sensibilisent le grand public, mais peuvent aussi donner une image biaisée de la maladie, notamment en laissant croire que des survies très longues sont la norme.
Où en est la recherche en 2026 ? Espoirs et pistes thérapeutiques
La recherche sur la SLA connaît une accélération notable depuis le début des années 2020. Plusieurs axes majeurs sont explorés :
- Thérapies géniques : après le Tofersen pour les mutations SOD1, des oligonucléotides antisens (ASO) ciblant d'autres gènes (FUS, C9ORF72) sont en essais cliniques de phase II et III.
- Thérapies cellulaires : l'injection de cellules souches pour remplacer ou protéger les motoneurones reste un domaine actif, bien que les résultats cliniques soient encore préliminaires.
- Biomarqueurs : la découverte de neurofilaments à chaînes légères (NfL) dans le sang et le liquide céphalorachidien permet désormais un diagnostic plus précoce et un suivi objectif de la progression.
- Intelligence artificielle : des algorithmes d'analyse de la voix et de la marche sont testés pour détecter la SLA avant même l'apparition de symptômes cliniques évidents.
- Axe neuroinflammation : de nouvelles molécules anti-inflammatoires ciblant la microglie (les cellules immunitaires du cerveau) montrent des résultats encourageants en modèle animal.
En France, l'Institut du Cerveau (Paris), le réseau FILSLAN et l'ARSLA (Association pour la Recherche sur la SLA) coordonnent les efforts de recherche et le recrutement pour les essais cliniques.
Guide pratique pour les proches et aidants : ne pas rester seul
L'annonce du diagnostic de SLA est un séisme pour le patient comme pour son entourage. Voici les démarches essentielles à connaître :
Les premières semaines après le diagnostic
- Prendre contact avec un centre SLA de référence (il en existe une vingtaine en France) pour bénéficier d'une prise en charge coordonnée.
- Contacter l'ARSLA (01 43 38 99 89 ou arsla.org) : écoute, orientation, groupes de parole, prêt de matériel.
- Déposer un dossier auprès de la MDPH pour obtenir la reconnaissance de handicap et les aides associées.
Aides financières et matérielles
- APA (Allocation Personnalisée d'Autonomie) pour les patients de plus de 60 ans.
- PCH (Prestation de Compensation du Handicap) pour les moins de 60 ans.
- ALD 100 % : la SLA est reconnue comme affection de longue durée, les soins sont pris en charge intégralement par l'Assurance Maladie.
- Possibilité de demander une auxiliaire de vie et des aides techniques (fauteuil roulant, domotique, synthèse vocale).
Aménagement du domicile
L'ergothérapeute du centre SLA peut évaluer le domicile et recommander des adaptations : rampes d'accès, lit médicalisé, douche accessible, système de communication alternative (tablette à commande oculaire). Ces aménagements doivent être anticipés, car la progression de la maladie peut être rapide.
Les idées reçues qu'il faut déconstruire
- « La SLA touche uniquement les personnes âgées » → Faux. Bien que le pic se situe entre 55 et 65 ans, des cas surviennent dès 20-30 ans.
- « C'est une maladie contagieuse » → Absolument pas. La SLA n'a aucun caractère infectieux.
- « On perd ses facultés mentales » → Dans 85 % des cas, les fonctions cognitives sont préservées. La SLA est avant tout une maladie motrice.
- « Il n'y a rien à faire » → S'il n'existe pas de guérison, la prise en charge pluridisciplinaire et les traitements symptomatiques transforment considérablement la qualité de vie.
- « Le stress provoque la SLA » → Aucune preuve scientifique n'étaye cette affirmation en 2026.
Questions fréquentes sur la maladie de Charcot
Quels sont les premiers symptômes de la maladie de Charcot ?
Les premiers signes varient selon la forme clinique. Dans la forme spinale (la plus fréquente), il s'agit généralement d'une faiblesse musculaire dans une main ou un pied, de crampes inhabituelles, de fasciculations et parfois de fourmillements. Dans la forme bulbaire, les premiers symptômes touchent la parole (voix modifiée, élocution pâteuse) et la déglutition.
La maladie de Charcot est-elle héréditaire ?
Dans 5 à 10 % des cas, oui. Ces formes familiales impliquent des mutations génétiques identifiables (C9ORF72, SOD1, FUS, TARDBP). Les 90-95 % restants sont des formes sporadiques, sans antécédent familial connu. Un conseil génétique peut être proposé aux familles concernées par les formes familiales.
Quelle est l'espérance de vie avec la maladie de Charcot ?
La survie médiane est de 3 à 5 ans après l'apparition des premiers symptômes, mais cette moyenne cache une grande variabilité. Environ 10 % des patients vivent plus de 10 ans. Les facteurs pronostiques principaux sont l'âge au diagnostic, la forme clinique (bulbaire étant plus sévère) et la fonction respiratoire initiale.
Comment meurt-on de la maladie de Charcot ?
Le décès survient le plus souvent par insuffisance respiratoire, lorsque les muscles respiratoires, notamment le diaphragme, ne peuvent plus assurer une ventilation suffisante. Les soins palliatifs permettent un accompagnement de fin de vie dans le confort et la dignité, avec possibilité de sédation profonde dans le cadre de la loi française.
Quelle est la différence entre la maladie de Charcot et la maladie de Charcot-Marie-Tooth ?
Ce sont deux maladies totalement différentes. La maladie de Charcot (SLA) est une maladie neurodégénérative des motoneurones, progressive et fatale. La maladie de Charcot-Marie-Tooth est une neuropathie héréditaire touchant les nerfs périphériques, qui provoque une faiblesse des extrémités mais a un pronostic beaucoup plus favorable et n'est pas mortelle en elle-même.
Où en est la recherche sur la maladie de Charcot en 2026 ?
La recherche progresse significativement, notamment grâce aux thérapies géniques (Tofersen pour les mutations SOD1, essais en cours pour C9ORF72), aux biomarqueurs sanguins (neurofilaments) permettant un diagnostic plus précoce, et à l'intelligence artificielle pour la détection des signes avant-coureurs. Plusieurs essais cliniques de phase III sont en cours dans le monde.
Le stress ou un choc émotionnel peut-il provoquer la maladie de Charcot ?
En l'état des connaissances scientifiques en 2026, aucune étude rigoureuse n'a démontré un lien causal entre stress psychologique, traumatisme émotionnel et déclenchement de la SLA. Cette hypothèse circule fréquemment mais ne repose sur aucune preuve solide. Les causes reconnues sont principalement génétiques et environnementales.