Maladie de Huntington : symptômes et prévention
Tout comprendre sur la maladie de Huntington : symptômes génétiques, évolution, traitements disponibles et accompagnement des familles touchées.
Maladie de Huntington : comprendre une pathologie qui bouleverse des familles entières
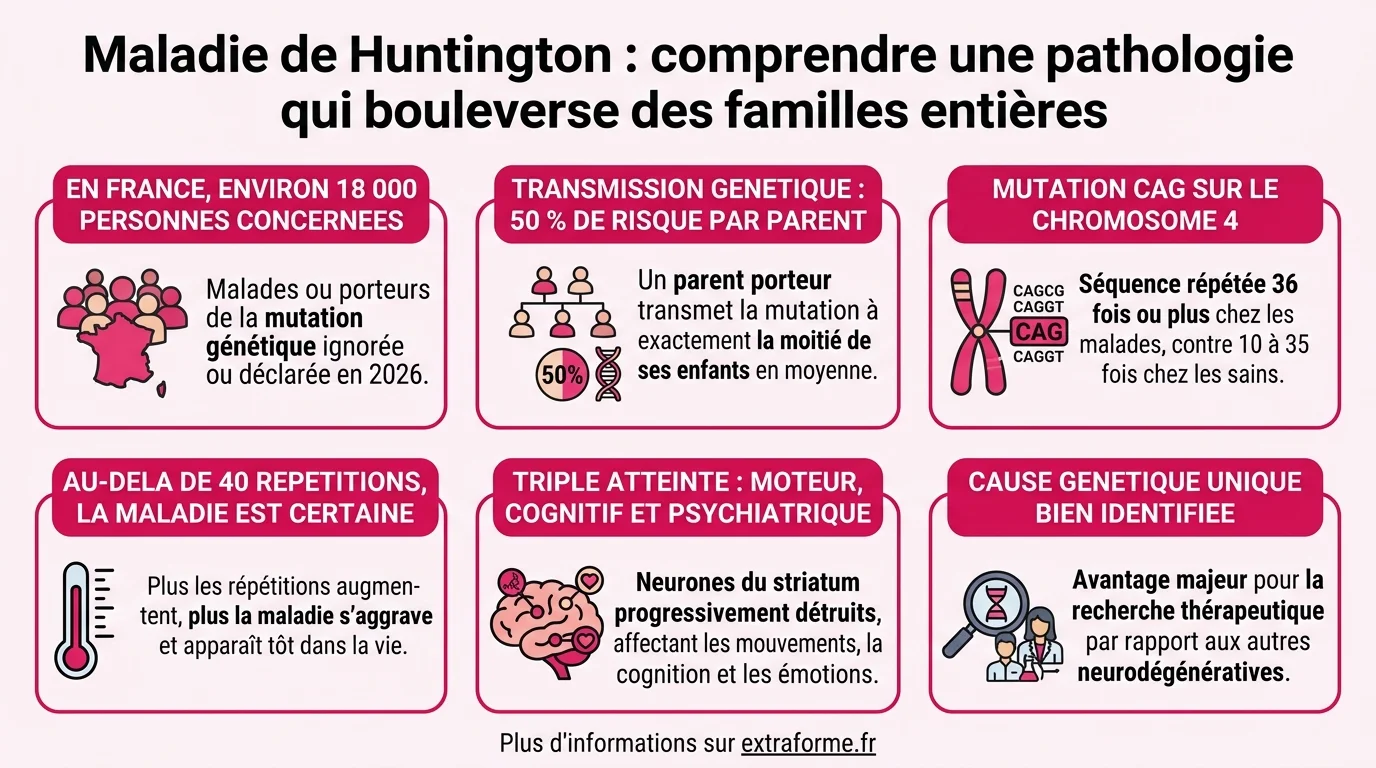
Quand on évoque les maladies neurodégénératives, on pense souvent à Alzheimer ou à Parkinson. Pourtant, la maladie de Huntington, autrefois appelée chorée de Huntington, reste l'une des plus dévastatrices, et paradoxalement l'une des moins connues du grand public. En France, environ 18 000 personnes sont concernées en 2026, qu'elles soient malades ou porteuses de la mutation génétique sans le savoir encore.
Ce qui rend cette maladie si singulière, c'est sa dimension héréditaire implacable : un parent porteur a exactement 50 % de risque de transmettre la mutation à chacun de ses enfants. Cette loterie génétique place des familles entières dans une attente anxieuse, parfois pendant des décennies. Comment fonctionne cette maladie ? Quels sont ses premiers symptômes ? Que peut-on espérer de la recherche en 2026 ? Cet article fait le point, sans jargon inutile mais sans raccourci simpliste.
Le mécanisme génétique en jeu : la mutation CAG et la protéine huntingtine
La maladie de Huntington est causée par une mutation sur le gène HTT, situé sur le chromosome 4. Ce gène contient une séquence répétée de trois nucléotides, cytosine, adénine, guanine, qu'on appelle triplet CAG. Chez une personne saine, cette séquence se répète entre 10 et 35 fois. Chez une personne atteinte, elle se répète 36 fois ou plus.
Plus le nombre de répétitions est élevé, plus la maladie tend à se déclarer tôt et à évoluer sévèrement. Au-delà de 40 répétitions, le développement de la maladie est considéré comme certain. Entre 36 et 39, la pénétrance est incomplète : certains porteurs développeront des symptômes, d'autres non.
Cette mutation entraîne la production d'une protéine huntingtine anormale qui s'agrège dans les neurones, principalement dans le striatum (noyau caudé et putamen), une région du cerveau impliquée dans le contrôle des mouvements, la cognition et les émotions. La mort progressive de ces neurones explique le triple tableau clinique de la maladie : moteur, cognitif et psychiatrique.
La maladie de Huntington est l'une des rares maladies neurodégénératives dont on connaît précisément la cause génétique unique, un avantage théorique majeur pour la recherche thérapeutique.
Transmission héréditaire : le dilemme du 50/50
La maladie de Huntington se transmet selon un mode autosomique dominant. Concrètement, cela signifie qu'il suffit d'hériter d'une seule copie mutée du gène (sur les deux copies que nous possédons) pour être atteint. Si l'un de vos parents est porteur, vous avez une chance sur deux d'avoir hérité de la mutation.
Ce mode de transmission crée une situation psychologique unique :
- Des enfants grandissent en voyant un parent décliner, sachant qu'ils sont peut-être eux-mêmes porteurs
- La décision de faire ou non le test prédictif divise les familles
- Le projet de devenir parent pose des questions éthiques profondes (diagnostic préimplantatoire, diagnostic prénatal)
Un phénomène dit d'anticipation génétique peut survenir, surtout lors de la transmission paternelle : le nombre de répétitions CAG peut augmenter d'une génération à l'autre, provoquant un déclenchement plus précoce de la maladie chez l'enfant que chez le parent. C'est ce qui explique les rares cas de forme juvénile (avant 20 ans), qui représentent environ 5 à 10 % des cas.
Un virus
Un mode de vie
Une mutation génétique héréditaire
25 %
50 %
100 %
Les mouvements involontaires caractéristiques de la maladie
Une forme particulière de la maladie
Un traitement contre la maladie
Oui
Non, seulement des traitements symptomatiques
La maladie guérit d'elle-même
Avant 20 ans
Entre 30 et 50 ans
Après 70 ans
Les premiers symptômes : des signes souvent confondus avec d'autres pathologies
L'âge moyen d'apparition des premiers symptômes se situe entre 30 et 50 ans, mais la maladie peut se déclarer dès l'enfance (forme juvénile) ou après 60 ans (forme tardive). Le début est souvent insidieux, et plusieurs années peuvent s'écouler avant qu'un diagnostic soit posé.
Les premiers signes ne sont pas toujours moteurs. Beaucoup de patients et leurs proches rapportent d'abord des changements de comportement ou d'humeur :
- Irritabilité inhabituelle, sautes d'humeur, agressivité
- Dépression : parfois diagnostiquée des années avant la maladie elle-même
- Difficultés de concentration et d'organisation, pouvant évoquer des troubles cognitifs d'autre origine
- Mouvements involontaires légers : agitation des doigts, tics faciaux, mouvements de danse subtils
- Maladresse croissante : chutes, difficultés à manipuler des objets
Ces symptômes psychiatriques précoces sont fréquemment confondus avec un trouble bipolaire, une dépression chronique ou même un trouble de la personnalité borderline. C'est souvent l'apparition des mouvements choréiques, ces gestes involontaires, saccadés et imprévisibles, qui oriente enfin vers le diagnostic de Huntington.
Qu'est-ce que la chorée ? Le symptôme emblématique décrypté
Le mot « chorée » vient du grec khoreia, qui signifie « danse ». Ce terme médical désigne des mouvements involontaires, irréguliers, rapides et de grande amplitude qui semblent migrer d'une partie du corps à une autre. Chez les personnes atteintes de la maladie de Huntington, la chorée touche typiquement :
- Le visage (grimaces, mouvements des lèvres et de la langue)
- Les bras et les mains
- Le tronc, donnant une démarche instable, « dansante »
- Les jambes, augmentant le risque de chutes
Paradoxalement, la chorée n'est pas toujours le symptôme le plus handicapant. Dans les stades avancés, elle peut même diminuer pour laisser place à une rigidité musculaire et à une bradykinésie (ralentissement des mouvements) qui rappellent les symptômes de la maladie de Charcot ou de la maladie de Parkinson. C'est d'ailleurs une confusion fréquente : maladie de Huntington et Parkinson partagent certains symptômes moteurs, mais leurs causes et leur évolution sont fondamentalement différentes.
Les cinq stades de la maladie : une progression sur 15 à 25 ans
La maladie de Huntington est souvent décrite en cinq stades, selon l'échelle de Shoulson et Fahn. Cette classification, même si chaque parcours est unique, aide les familles et les soignants à anticiper l'évolution :
| Stade | Description | Autonomie | Symptômes dominants |
|---|---|---|---|
| 1, Précoce | Début des symptômes | Totale | Mouvements choréiques légers, changements d'humeur, légère baisse de concentration |
| 2, Début intermédiaire | Progression modérée | Partiellement réduite | Chorée plus visible, difficultés professionnelles, irritabilité accrue |
| 3, Intermédiaire | Impact fonctionnel significatif | Aide nécessaire pour certaines tâches | Dysarthrie (troubles de la parole), dysphagie (difficultés à avaler), chutes fréquentes |
| 4, Avancé | Dépendance importante | Assistance quotidienne | Rigidité, perte de la marche, troubles cognitifs sévères |
| 5, Terminal | Dépendance totale | Soins constants | Grabataire, mutisme, alimentation par sonde fréquente |
L'espérance de vie après l'apparition des premiers symptômes est généralement de 15 à 20 ans, bien que certains patients vivent plus longtemps grâce à une prise en charge adaptée. La mort survient rarement de la maladie elle-même, mais de ses complications : pneumonie d'aspiration (due aux troubles de la déglutition), infections, chutes traumatiques ou, dans certains cas, suicide, le risque suicidaire étant significativement plus élevé que dans la population générale.
Le diagnostic : test génétique et le poids de la décision
Le diagnostic de la maladie de Huntington repose sur la combinaison de trois éléments :
- L'examen clinique : observation des symptômes moteurs, cognitifs et psychiatriques par un neurologue
- L'histoire familiale : antécédents d'un parent ou d'un grand-parent atteint
- Le test génétique : une simple prise de sang permet de compter le nombre de répétitions CAG sur le gène HTT
Mais le test génétique occupe une place à part dans le paysage médical. Il peut être réalisé avant l'apparition de tout symptôme chez les personnes à risque (test prédictif). En France, ce test est encadré par un protocole strict incluant :
- Plusieurs consultations avec un neurologue, un psychologue et un généticien
- Un délai de réflexion obligatoire de plusieurs mois
- Un accompagnement psychologique avant et après le résultat
La décision de se faire tester est l'une des plus lourdes qu'une personne à risque puisse prendre. En 2026, on estime que seulement 15 à 20 % des personnes à risque choisissent de connaître leur statut. Les autres préfèrent vivre dans l'incertitude plutôt que de porter le poids d'un résultat potentiellement dévastateur, un choix parfaitement respectable et compris par les équipes médicales.
Traitements en 2026 : soulager les symptômes en attendant une percée
Il n'existe à ce jour aucun traitement curatif de la maladie de Huntington. Aucun médicament ne permet de ralentir, stopper ou inverser la dégénérescence neuronale. La prise en charge reste donc symptomatique et pluridisciplinaire :
Traitements médicamenteux
- Tétrabénazine et deutétrabénazine : réduisent les mouvements choréiques en diminuant la dopamine dans le cerveau
- Antidépresseurs (ISRS principalement) : contre la dépression et l'anxiété
- Antipsychotiques atypiques (rispéridone, olanzapine) : pour les troubles du comportement sévères et la chorée résistante
- Anxiolytiques : utilisés ponctuellement
Prise en charge non médicamenteuse
- Kinésithérapie : maintien de l'équilibre, prévention des chutes, exercices de mobilité
- Orthophonie : travail sur la parole et surtout sur la déglutition, cruciale pour prévenir les pneumonies d'aspiration
- Ergothérapie : adaptation du domicile et des activités quotidiennes
- Suivi psychologique : pour le patient mais aussi pour les aidants familiaux
- Nutrition adaptée : la maladie provoque une perte de poids importante due à l'hyperkinésie et aux troubles de la déglutition, des apports caloriques élevés sont souvent nécessaires
Certains patients témoignent que l'activité physique adaptée, le maintien d'un rythme de sommeil régulier et la stimulation cognitive contribuent à préserver leur qualité de vie, même si ces bénéfices restent difficiles à quantifier scientifiquement.
La recherche en 2026 : des pistes prometteuses mais des échecs à digérer
La recherche sur la maladie de Huntington a connu des hauts et des bas retentissants ces dernières années. Le principal espoir, les oligonucléotides antisens (ASO), a subi un revers majeur lorsque l'essai clinique de phase III du tominersen (Roche) a été interrompu en raison d'une aggravation des symptômes chez certains patients traités. Cet échec, largement relayé, a été difficile à encaisser pour les familles.
Pourtant, la recherche ne s'est pas arrêtée. En 2026, plusieurs axes font l'objet d'essais cliniques actifs :
- ASO de nouvelle génération : des molécules plus sélectives ciblant uniquement la copie mutée du gène (approche allèle-spécifique), épargnant la huntingtine normale dont le cerveau a besoin
- Thérapie génique par CRISPR-Cas9 : des essais précliniques avancés cherchent à couper directement la mutation dans l'ADN des neurones
- Thérapie par ARN interférent (ARNi) : une approche complémentaire aux ASO, avec des essais en cours notamment par UniQure (AMT-130)
- Neuroprotection : des molécules visant à protéger les neurones de la toxicité de la protéine mutante, indépendamment de l'approche génétique
- Biomarqueurs : le dosage de la protéine neurofilament léger (NfL) dans le sang permet désormais de suivre la progression de la maladie de manière non invasive, ce qui facilite l'évaluation des traitements en essai clinique
En France, le centre de référence de l'hôpital Henri Mondor (Créteil) et le réseau des centres Huntington participent activement à ces essais. Pour les patients qui souhaitent s'informer, le site ClinicalTrials.gov recense les études en cours accessibles.
Vivre avec Huntington : le quotidien des malades et des aidants
Les témoignages de personnes vivant avec la maladie de Huntington révèlent une réalité que les articles médicaux peinent à transmettre. La maladie ne touche pas qu'un individu : elle transforme toute la dynamique familiale.
Pour le malade, c'est une lente érosion de l'autonomie. Les gestes simples, se nourrir, s'habiller, communiquer, deviennent des épreuves. La frustration est immense, car la conscience de la maladie persiste souvent longtemps, contrairement à certaines formes de démence.
Pour les aidants, conjoint, enfants, parents, l'épuisement est à la fois physique et psychologique. Les symptômes psychiatriques (agressivité, apathie, désinhibition) sont fréquemment cités comme plus difficiles à gérer que les symptômes moteurs. Certains aidants développent eux-mêmes des troubles anxieux ou dépressifs, ce qui rappelle l'importance du soutien psychologique, y compris pour les proches des personnes atteintes de maladies comme la schizophrénie ou d'autres pathologies psychiatriques chroniques.
Ressources et droits en France
- ALD 30 (affection longue durée) : la maladie de Huntington est prise en charge à 100 % par l'Assurance maladie
- MDPH : pour obtenir la reconnaissance du handicap et l'accès à la PCH (prestation de compensation du handicap)
- AAH (allocation aux adultes handicapés) : accessible selon les critères d'incapacité
- Huntington France : l'association nationale propose une ligne d'écoute, des groupes de parole et de l'information sur les droits
- Centres de référence : Henri Mondor (Créteil), CHU de Lille, CHU de Bordeaux, CHU d'Angers, entre autres
Huntington et célébrités : quand la maladie sort de l'ombre
La maladie de Huntington a touché plusieurs personnalités publiques, contribuant à la faire connaître au-delà des cercles médicaux. Le cas le plus célèbre reste celui du chanteur folk américain Woody Guthrie, décédé en 1967 après une longue bataille contre la maladie. Son fils, Arlo Guthrie, a d'ailleurs milité pour la recherche pendant des décennies.
Plus récemment, le documentariste et journaliste Charles Sabine, ancien correspondant de NBC, a choisi de rendre public son diagnostic pour sensibiliser le grand public. En France, si la maladie ne bénéficie pas de la même visibilité médiatique que Parkinson ou Alzheimer, les associations multiplient les campagnes de sensibilisation, notamment lors de la Journée mondiale de la maladie de Huntington, le 15 mai.
Ces témoignages de célébrités ont un impact réel : ils contribuent à lever le tabou, à encourager la recherche et à rappeler que derrière les statistiques, il y a des vies humaines entières bouleversées.
Huntington vs Parkinson : des confusions fréquentes à déconstruire
On compare souvent maladie de Huntington et maladie de Parkinson parce qu'elles sont toutes deux neurodégénératives et affectent le mouvement. Mais les différences sont majeures :
| Critère | Maladie de Huntington | Maladie de Parkinson |
|---|---|---|
| Cause | Génétique (mutation unique, héréditaire) | Multifactorielle (génétique + environnement) |
| Âge de début | 30-50 ans généralement | Après 60 ans le plus souvent |
| Symptôme moteur principal | Chorée (mouvements excessifs) | Tremblements, rigidité (pauvreté de mouvement) |
| Symptômes psychiatriques | Très fréquents et précoces | Présents mais généralement plus tardifs |
| Évolution cognitive | Démence constante | Démence possible mais pas systématique |
| Héritabilité | 50 % de risque pour chaque enfant | Formes familiales rares (5-10 %) |
| Traitement | Symptomatique uniquement | L-Dopa efficace (ne guérit pas mais soulage) |
Cette distinction est essentielle pour éviter les erreurs diagnostiques et pour orienter correctement les patients vers les centres de référence adaptés.
Questions fréquentes sur la maladie de Huntington
Quelle est l'espérance de vie avec la maladie de Huntington ?
Après l'apparition des premiers symptômes, l'espérance de vie est généralement de 15 à 20 ans. La durée varie selon l'âge de début, le nombre de répétitions CAG et la qualité de la prise en charge. Les formes juvéniles (avant 20 ans) ont malheureusement un pronostic plus sévère, avec une progression plus rapide.
Comment meurt-on de la maladie de Huntington ?
La mort est rarement causée directement par la maladie. Les causes les plus fréquentes de décès sont la pneumonie d'aspiration (due aux troubles de la déglutition), les infections secondaires, les traumatismes liés aux chutes et, dans une proportion significative, le suicide. La surveillance étroite de la déglutition et un suivi psychiatrique sont donc essentiels.
Comment savoir si on est porteur de la maladie de Huntington ?
Un test génétique prédictif (prise de sang) permet de connaître son statut. En France, ce test est encadré par un protocole médico-psychologique incluant plusieurs consultations sur plusieurs mois. Il est accessible dans les centres de référence maladies rares, comme l'hôpital Henri Mondor à Créteil. Environ 15 à 20 % des personnes à risque choisissent de se faire tester.
Quelle est la différence entre chorée de Huntington et maladie de Huntington ?
Il s'agit de la même maladie. Le terme « chorée de Huntington » est l'ancienne appellation, qui mettait l'accent sur les mouvements involontaires (chorée). On lui préfère aujourd'hui « maladie de Huntington » car la chorée n'est qu'un aspect parmi d'autres : les symptômes cognitifs et psychiatriques sont tout aussi importants et parfois plus invalidants.
La maladie de Huntington est-elle héréditaire à 100 % ?
La transmission est de 50 % de risque pour chaque enfant d'un parent porteur. Très rarement (moins de 5 % des cas), la maladie apparaît sans antécédent familial connu, soit par une néomutation, soit parce que le parent porteur est décédé d'une autre cause avant de développer des symptômes. En pratique, le caractère héréditaire est quasi constant.
Où en est la recherche sur la maladie de Huntington en 2026 ?
Malgré l'échec du tominersen en phase III, plusieurs approches restent actives : les oligonucléotides antisens de deuxième génération (allèle-spécifiques), la thérapie génique par CRISPR, l'ARN interférent (essai AMT-130 de UniQure) et les stratégies de neuroprotection. Le développement de biomarqueurs sanguins (NfL) facilite également l'évaluation des futurs traitements.
Quelles aides existent pour les malades de Huntington en France ?
La maladie est reconnue en ALD 30 (prise en charge à 100 % par la Sécurité sociale). Les patients peuvent aussi bénéficier de la PCH, de l'AAH et de l'accompagnement de la MDPH. L'association Huntington France propose une ligne d'écoute, des groupes de parole et des informations juridiques. Les centres de référence (Henri Mondor, Lille, Bordeaux, Angers) assurent un suivi spécialisé pluridisciplinaire.